Saltar al contenido principal
E N D O C R I N O L O G Í A - M E D I C I N A I N T E R N A
SÍNDROME DE
McCUNE-ALBRIGHT
Displasia fibrosa poliostótica, pigmentación cutánea y pubertad precoz
por mutación somática mosaico del gen GNAS1 · OMIM #174800
Dr. LUIS MORE SALDAÑA
PROFESOR DE MEDICINA
UNIVERSIDAD DE PIURA
UNIVERSIDAD SAN MARTIN DE PORRES
UNIVERSIDAD DE CIENCIAS APLICADAS
AG E N DA
Índice de contenidos
1 Introducción y epidemiología
2 Reseña histórica
3 Base genética: el gen GNAS1
4 Fisiopatología y mosaicismo somático
5 La tríada clínica clásica
6 Manifestaciones óseas, cutáneas y endocrinas
7 Diagnóstico diferencial y confirmación molecular
8 Manejo terapéutico y seguimiento
Fuente: McKusick V.A. et al., OMIM Entry #174800, actualizado 09/2022
2
I N T R O D U C C I Ó N
¿Qué es el síndrome de McCune-Albright?
▪ Enfermedad genética rara y no hereditaria, causada por una mutación
somática postcigótica activadora del gen GNAS1 (cromosoma 20q13).
▪ También llamado “síndrome de Albright”; no debe confundirse con el
pseudohipoparatiroidismo tipo 1A (osteodistrofia hereditaria de Albright).
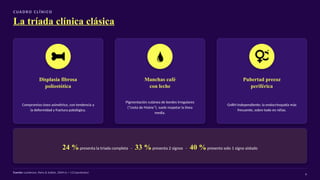
▪ Se caracteriza clínicamente por la tríada clásica: displasia fibrosa
poliostótica, manchas café con leche y pubertad precoz periférica.
▪ Su expresión es clínicamente heterogénea: puede incluir tirotoxicosis,
gigantismo hipofisario y síndrome de Cushing.
GNAS1
Locus 20q13.3
Mutación activadora
de Gsα
Fuente: Lumbroso, Paris & Sultan, 2004; Weinstein et al., 1991
3
E P I D E M I O LO G Í A
Aspectos generales de la enfermedad
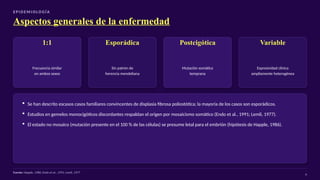
1:1
Frecuencia similar
en ambos sexos
Esporádica
Sin patrón de
herencia mendeliana
Postcigótica
Mutación somática
temprana
Variable
Expresividad clínica
ampliamente heterogénea
▪ Se han descrito escasos casos familiares convincentes de displasia fibrosa poliostótica; la mayoría de los casos son esporádicos.
▪ Estudios en gemelos monocigóticos discordantes respaldan el origen por mosaicismo somático (Endo et al., 1991; Lemli, 1977).
▪ El estado no mosaico (mutación presente en el 100 % de las células) se presume letal para el embrión (hipótesis de Happle, 1986).
Fuente: Happle, 1986; Endo et al., 1991; Lemli, 1977
4
CO N T E X TO H I S TÓ R I CO
Reseña histórica del síndrome
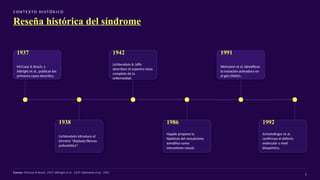
1937
McCune & Bruch, y
Albright et al., publican los
primeros casos descritos.
1938
Lichtenstein introduce el
término “displasia fibrosa
poliostótica”.
1942
Lichtenstein & Jaffe
describen el espectro óseo
completo de la
enfermedad.
1986
Happle propone la
hipótesis del mosaicismo
somático como
mecanismo causal.
1991
Weinstein et al. identifican
la mutación activadora en
el gen GNAS1.
1992
Schwindinger et al.
confirman el defecto
molecular a nivel
bioquímico.
Fuente: McCune & Bruch, 1937; Albright et al., 1937; Weinstein et al., 1991
5
G E N É T I C A M O L EC U L A R
Base genética: el gen GNAS1
▪ El gen GNAS1 (OMIM 139320) codifica la subunidad alfa de la proteína G estimuladora (Gsα), en el cromosoma 20q13.
▪ Las mutaciones activadoras — con mayor frecuencia Arg201→His o Arg201→Cys — dejan a Gsα constitutivamente activa,
independiente del receptor.
▪ Mutaciones análogas se identifican en adenomas hipofisarios secretores de GH y en algunos tumores tiroideos (“oncogén
gsp”).
▪ El estado no mosaico, con la mutación presente en el 100 % de las células, se presume letal para el embrión.
Fuente: Weinstein et al., 1991; Schwindinger et al., 1992; Candeliere et al., 1995
6
F I S I O PATO LO G Í A
Mecanismo: mosaicismo somático postcigótico
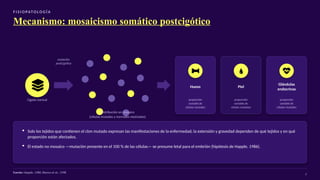
Cigoto normal
mutación
postcigótica
Distribución en mosaico
(células mutadas y normales mezcladas)
Hueso
proporción
variable de
células mutadas
Piel
proporción
variable de
células mutadas
Glándulas
endocrinas
proporción
variable de
células mutadas
▪ Solo los tejidos que contienen el clon mutado expresan las manifestaciones de la enfermedad; la extensión y gravedad dependen de qué tejidos y en qué
proporción están afectados.
▪ El estado no mosaico —mutación presente en el 100 % de las células— se presume letal para el embrión (hipótesis de Happle, 1986).
Fuente: Happle, 1986; Bianco et al., 1998
7
F I S I O PATO LO G Í A
Vía de señalización: proteína Gsα y AMPc
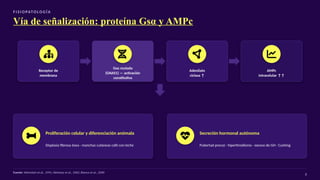
Receptor de
membrana
Gsα mutada
(GNAS1) — activación
constitutiva
Adenilato
ciclasa ↑
AMPc
intracelular ↑↑
Proliferación celular y diferenciación anómala
Displasia fibrosa ósea · manchas cutáneas café con leche
Secreción hormonal autónoma
Pubertad precoz · hipertiroidismo · exceso de GH · Cushing
Fuente: Weinstein et al., 1991; Akintoye et al., 2002; Bianco et al., 2000
8
C UA D R O C L Í N I CO
La tríada clínica clásica
Displasia fibrosa
poliostótica
Compromiso óseo asimétrico, con tendencia a
la deformidad y fractura patológica.
Manchas café
con leche
Pigmentación cutánea de bordes irregulares
(“costa de Maine”), suele respetar la línea
media.
Pubertad precoz
periférica
GnRH-independiente; la endocrinopatía más
frecuente, sobre todo en niñas.
24 %presenta la tríada completa · 33 %presenta 2 signos · 40 %presenta solo 1 signo aislado
Fuente: Lumbroso, Paris & Sultan, 2004 (n = 113 pacientes)
9
M A N I F E S TAC I O N E S Ó S EA S · D I S P L A S I A F I B R O SA P O L I O S TÓT I C A
Compromiso esquelético (I)
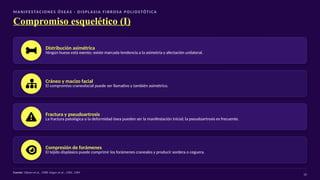
Distribución asimétrica
Ningún hueso está exento; existe marcada tendencia a la asimetría y afectación unilateral.
Cráneo y macizo facial
El compromiso craneofacial puede ser llamativo y también asimétrico.
Fractura y pseudoartrosis
La fractura patológica o la deformidad ósea pueden ser la manifestación inicial; la pseudoartrosis es frecuente.
Compresión de forámenes
El tejido displásico puede comprimir los forámenes craneales y producir sordera o ceguera.
Fuente: Viljoen et al., 1988; Nager et al., 1982, 1984
10
M A N I F E S TAC I O N E S Ó S EA S · CO M P L I C AC I O N E S
Compromiso esquelético (II)
▪ Deformidad “en cayado de pastor” del fémur proximal: hallazgo radiológico característico de la displasia poliostótica.
▪ Osteomalacia hipofosfatémica (“raquitismo”) por pérdida renal de fosfato, en un mecanismo comparable al “raquitismo
tumoral”.
▪ La afectación craneofacial severa (hiperostosis) plantea diagnóstico diferencial con entidades aisladas de hiperostosis craneal.
▪ La transformación maligna (osteosarcoma) es infrecuente; se ha descrito incluso sin antecedente de radioterapia previa.
Fuente: Taconis, 1988; McArthur et al., 1979; Kaplan et al., 1988
11
M A N I F E S TAC I O N E S C U TÁ N EA S
Manchas café con leche: dos patrones a diferenciar
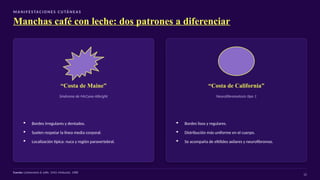
“Costa de Maine”
Síndrome de McCune-Albright
▪ Bordes irregulares y dentados.
▪ Suelen respetar la línea media corporal.
▪ Localización típica: nuca y región paravertebral.
“Costa de California”
Neurofibromatosis tipo 1
▪ Bordes lisos y regulares.
▪ Distribución más uniforme en el cuerpo.
▪ Se acompaña de efélides axilares y neurofibromas.
Fuente: Lichtenstein & Jaffe, 1942; McKusick, 1988
12
M A N I F E S TAC I O N E S E N D O C R I N A S
Pubertad precoz periférica
▪ Es la endocrinopatía más frecuente del síndrome; ocurre en más de la mitad de los casos femeninos.
▪ Puede manifestarse como sangrado vaginal desde los primeros meses de vida; es GnRH-independiente (periférica).
▪ También se ha descrito en varones: biopsias testiculares muestran espermatogénesis completa desde los 6 años de edad.
▪ A diferencia de la pubertad precoz central, no responde a los agonistas de GnRH.
Fuente: Comite et al., 1984; Benedict, 1966; Giovannelli et al., 1978
13
F I S I O PATO LO G Í A E N D O C R I N A
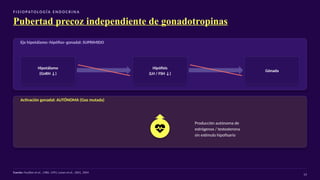
Pubertad precoz independiente de gonadotropinas
Eje hipotálamo–hipófiso–gonadal: SUPRIMIDO
Hipotálamo
(GnRH ↓)
Hipófisis
(LH / FSH ↓)
Gónada
Activación gonadal: AUTÓNOMA (Gsα mutada)
Producción autónoma de
estrógenos / testosterona
sin estímulo hipofisario
Fuente: Feuillan et al., 1986, 1991; Laven et al., 2001, 2004
14
M A N I F E S TAC I O N E S E N D O C R I N A S
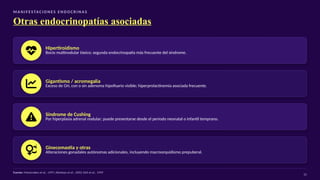
Otras endocrinopatías asociadas
Hipertiroidismo
Bocio multinodular tóxico; segunda endocrinopatía más frecuente del síndrome.
Gigantismo / acromegalia
Exceso de GH, con o sin adenoma hipofisario visible; hiperprolactinemia asociada frecuente.
Síndrome de Cushing
Por hiperplasia adrenal nodular; puede presentarse desde el periodo neonatal o infantil temprano.
Ginecomastia y otras
Alteraciones gonadales autónomas adicionales, incluyendo macroorquidismo prepuberal.
Fuente: Mastorakos et al., 1997; Akintoye et al., 2002; Kirk et al., 1999
15
E S P EC T RO C L Í N I CO
Variabilidad y espectro fenotípico
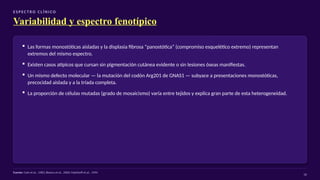
▪ Las formas monostóticas aisladas y la displasia fibrosa “panostótica” (compromiso esquelético extremo) representan
extremos del mismo espectro.
▪ Existen casos atípicos que cursan sin pigmentación cutánea evidente o sin lesiones óseas manifiestas.
▪ Un mismo defecto molecular — la mutación del codón Arg201 de GNAS1 — subyace a presentaciones monostóticas,
precocidad aislada y a la tríada completa.
▪ La proporción de células mutadas (grado de mosaicismo) varía entre tejidos y explica gran parte de esta heterogeneidad.
Fuente: Cole et al., 1983; Bianco et al., 2000; Malchoff et al., 1994
16
M A N I F E S TAC I O N E S A D I C I O N A L E S
Otras manifestaciones sistémicas
Pólipos gastrointestinales
Hamartomatosos, gástricos y/o duodenales; en ocasiones con freckling perioral asociado.
Siringomielia / Arnold-Chiari
Asociadas a compromiso extenso de la base del cráneo en casos severos.
Macroorquidismo prepuberal
Por hiperfunción autónoma de células de Sertoli, sin virilización asociada.
Carcinoma tiroideo
Descrito en casos aislados, con mutación de GNAS1 confirmada en el tejido tumoral.
Fuente: Zacharin et al., 2011; McKusick, 1988; Coutant et al., 2001; Collins et al., 2003
17
H E R E N C I A Y M O SA I C I S M O
Patrón de herencia: la hipótesis de Happle
▪ No es un trastorno hereditario clásico: la inmensa mayoría de los casos son esporádicos, por mutación postcigótica.
▪ Happle (1986) propuso que se trata de un gen letal dominante que sobrevive únicamente en estado de mosaicismo somático.
▪ Gemelos monocigóticos discordantes apoyan esta hipótesis: solo el gemelo portador del mosaico expresa el síndrome.
▪ Los escasos casos “familiares” descritos probablemente reflejan mosaicismo gonadal, y no una herencia mendeliana
verdadera.
Fuente: Happle, 1986; Endo et al., 1991; Lemli, 1977
18
D I AG N Ó S T I CO D I F E R E N C I A L
Dos entidades a no confundir con el MAS
Neurofibromatosis tipo 1
▪ Manchas café con leche “costa de California”, de bordes
regulares.
▪ Efélides axilares/inguinales y neurofibromas cutáneos.
▪ Compromiso óseo generalmente menos extenso que en el
MAS.
Pseudohipoparatiroidismo 1A
▪ Nombre similar (osteodistrofia hereditaria de Albright), pero
fisiopatología distinta: resistencia hormonal, no hiperfunción.
▪ Talla baja, braquidactilia, obesidad y calcificaciones
subcutáneas.
▪ No cursa con la tríada clásica del síndrome de McCune-
Albright.
Fuente: Di George, 1975
19
D I AG N Ó S T I CO
Enfoque diagnóstico: clínica y confirmación molecular
▪ El diagnóstico es fundamentalmente clínico: presencia de al menos 2 componentes de la tríada clásica.
▪ La confirmación molecular se realiza mediante la detección de la mutación de GNAS1 (codón Arg201) en el tejido afectado.
▪ La sensibilidad en sangre periférica es baja (≈43 %) por el mosaicismo; aumenta al analizar directamente el tejido lesional.
▪ Los estudios de imagen muestran, en el hueso afectado, el patrón radiográfico característico “en vidrio esmerilado”.
Fuente: Lumbroso, Paris & Sultan, 2004
20
M A N E J O T E R A P É U T I CO
Manejo terapéutico (I): displasia ósea
Bifosfonatos intravenosos
El pamidronato reduce el dolor óseo, sin evidencia radiográfica de relleno de las lesiones líticas.
Manejo ortopédico
Tratamiento de fracturas patológicas y deformidades progresivas, como el cayado de pastor femoral.
Vigilancia de compresiones
Seguimiento de complicaciones compresivas craneofaciales sobre la visión y la audición.
Sin tratamiento curativo
El objetivo del manejo es preventivo y sintomático, no existe terapia etiológica disponible.
Fuente: Plotkin et al., 2003
21
M A N E J O T E R A P É U T I CO
Manejo terapéutico (II): pubertad precoz y endocrinopatías
▪ Inhibidores de aromatasa para la pubertad precoz: testolactona (uso histórico), letrozol (eficacia parcial) y anastrozol
(inefectivo en estudios controlados).
▪ Manejo específico de cada endocrinopatía asociada: antitiroideos, análogos de somatostatina o cirugía adrenal, según el
caso.
▪ El objetivo es enlentecer la maduración ósea y controlar el hiperfuncionamiento glandular autónomo.
▪ La respuesta terapéutica es variable y con frecuencia parcial; requiere ajuste individualizado y seguimiento estrecho.
Fuente: Feuillan et al., 1986, 2007; Mieszczak et al., 2008
22
S EG U I M I E N TO
Seguimiento multidisciplinario
Endocrinología
Monitoreo de crecimiento, maduración ósea y función glandular a lo largo del tiempo.
Ortopedia
Seguimiento radiológico periódico y manejo de fracturas o deformidades progresivas.
Oftalmología y ORL
Vigilancia de la compresión de forámenes craneales sobre la visión y la audición.
Gastroenterología y genética
Tamizaje de pólipos digestivos y orientación genética cuando corresponda.
Fuente: Akintoye et al., 2002; De Sanctis et al., 1999
23
CO N C LU S I O N E S
Puntos clave
1
El síndrome de McCune-Albright es causado por una mutación somática postcigótica activadora del gen GNAS1, presente en
mosaicismo.
2 Su expresión clínica constituye un espectro continuo: la tríada clásica completa está presente en solo ≈24 % de los casos.
3 El diagnóstico es principalmente clínico y se apoya en la confirmación molecular en tejido afectado.
4 El manejo es multidisciplinario y sintomático; a la fecha no existe una terapia curativa dirigida al defecto molecular.
Fuente: Síntesis de McKusick V.A. et al., OMIM Entry #174800
24
R E F E R E N CI A S B I B L I O G R Á F I C A S
Bibliografía seleccionada
• Albright, F., Butler, A.M., Hampton, A.O., Smith, P. Syndrome characterized by osteitis fibrosa
disseminata... N Engl J Med 216: 727-746, 1937.
• Weinstein, L.S., Shenker, A., Gejman, P.V., et al. Activating mutations of the stimulatory G
protein in the McCune-Albright syndrome. N Engl J Med 325: 1688-1695, 1991.
• Schwindinger, W.F., Francomano, C.A., Levine, M.A. Identification of a mutation in the gene
encoding the alpha subunit of Gs. Proc Natl Acad Sci 89: 5152-5156, 1992.
• Happle, R. The McCune-Albright syndrome: a lethal gene surviving by mosaicism. Clin Genet
29: 321-324, 1986.
• Lumbroso, S., Paris, F., Sultan, C. Activating Gs-alpha mutations: analysis of 113 patients with
signs of MAS. J Clin Endocrinol Metab 89: 2107-2113, 2004.
• Bianco, P., Kuznetsov, S.A., Riminucci, M., et al. Reproduction of human fibrous dysplasia of
bone... J Clin Invest 101: 1737-1744, 1998.
• Feuillan, P.P., Foster, C.M., Pescovitz, O.H., et al. Treatment of precocious puberty in MAS
with testolactone. N Engl J Med 315: 1115-1119, 1986.
• Plotkin, H., Rauch, F., Zeitlin, L., et al. Effect of pamidronate treatment in children with
polyostotic fibrous dysplasia. J Clin Endocrinol Metab 88: 4569-4575, 2003.
• Lichtenstein, L., Jaffe, H.L. Fibrous dysplasia of the bone. Arch Path 33: 777-816, 1942.
• Di George, A.M. Albright syndrome: is it coming of age? (Editorial) J Pediatr 87: 1018-1020,
1975.
• Zacharin, M., Bajpai, A., Chow, C.W., et al. Gastrointestinal polyps in McCune-Albright
syndrome. J Med Genet 48: 458-461, 2011.
• McKusick, V.A. et al. McCune-Albright Syndrome. OMIM Entry #174800. Online Mendelian
Inheritance in Man. Actualizado 09/2022.
Fuente: Lista completa de 71 referencias disponible en la entrada OMIM original
25